Research: Bench-Stable Rh/Chiraphos Catalyzed Asymmetric Hydrogenation Reaction of Citral and Its Mechanistic Studies
稳定的Rh/Chiraphos配合物催化柠檬醛不对称氢化及其机理研究
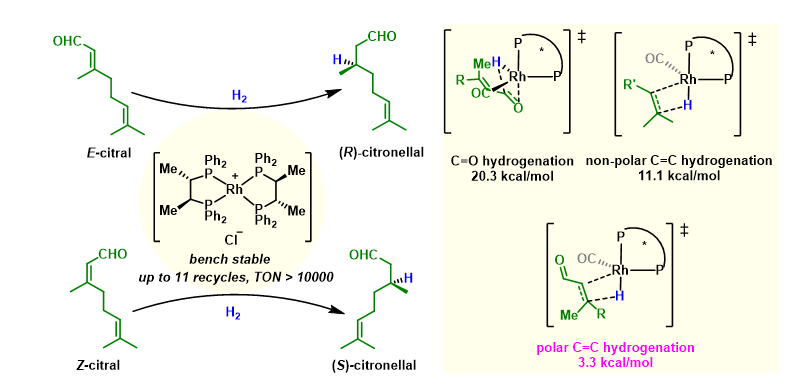
摘要:Rh/chiraphos催化柠檬醛不对称氢化是生产L-薄荷醇的主要工业路线之一,然而,这一工艺仍存在催化剂易失活、对底物双键构型依赖性强、对映选择性不够优异等问题,其主要原因之一在于对反应机理的认识不足,制约了催化剂的理性设计。近日,南开大学和万香科技的联合研究团队制备了双配体铑催化剂[Rh(chiraphos)₂]Cl,该催化剂在柠檬醛不对称氢化中可实现十次以上的循环使用,且活性和对映选择性无明显损失(总转化数 TON 高达 10,000),展现出显著提升的稳定性与实用价值。在此基础上,结合关键双核羰基铑物种的分离表征、反应动力学、氘标记实验和密度泛函理论(DFT)计算,建立了完整的催化循环,揭示了催化剂手性空腔对柠檬醛头部基团(醛基和氢)的精准识别对反应对映选择性及立体发散性的决定作用,并从结构形变和轨道相互作用的角度解释了化学选择性的来源。这些机理认知为进一步设计高效、稳定且具有立体汇聚转化能力的柠檬醛氢化催化剂提供了重要理论依据。
1、研究背景
L-薄荷醇是广泛应用于食品、日化和医药领域的重要手性香料。Rh/chiraphos催化柠檬醛不对称氢化制备手性香茅醛,是工业合成L-薄荷醇的关键步骤之一。然而,这一催化体系仍存在催化剂易失活、对底物双键构型依赖性强、对映选择性不够优异等问题。工业柠檬醛为E/Z异构体混合物,两种异构体在同一催化剂作用下倾向于生成相反构型的香茅醛,因而需要对沸点仅差2 oC的原料精馏得到单一异构体才能使用,显著增加了成本。此外,反应为何优先氢化与醛基共轭的碳碳双键,同时保留醛基与远端碳碳双键,其机理也尚未得到充分阐明。因此,发展稳定易操作、可循环使用的催化剂,并揭示反应活性和选择性的来源,是进一步改进这一工业催化过程的重要基础。
近日,南开大学朱守非、黄明耀团队与万香科技的刘晓涛博士合作,制备了可分离、可长期保存的双配体铑配合物催化剂[Rh(chiraphos)₂]Cl,实现了柠檬醛高效的不对称氢化,且在实验室条件下即能进行10次以上的循环套用,TON超过10,000。在此基础上,研究者结合关键双核羰基铑物种的分离表征、反应动力学、氘标记实验和密度泛函理论(DFT)计算,建立了完整的催化循环,揭示了催化剂手性空腔对柠檬醛头部基团(醛基和氢)的精准识别对反应对映选择性及立体发散性的决定作用,并从结构形变和轨道相互作用的角度解释了化学选择性的来源。
2、催化剂制备、性能评价及反应机理研究
研究者首先将chiraphos与铑的投料比调节为2:1,合成并通过单晶衍射确认了[Rh(chiraphos)₂]Cl的结构(图1)。该配合物在空气中保存两年后仍保持良好催化性能。以E/Z = 90:10的柠檬醛为底物时,0.1 mol%的催化剂可实现完全转化,以98%的收率和70% ee得到香茅醛;将底物E/Z比例提高至99:1时,产物ee可提高至85%。加入1 mol%的三苯基膦后,催化剂连续使用11次仍保持较高收率和相近的对映选择性,累计转化数(TON)超过10,000。反应后检测到三苯基氧膦,表明三苯基膦可能通过捕获氧来减缓催化剂的氧化失活。
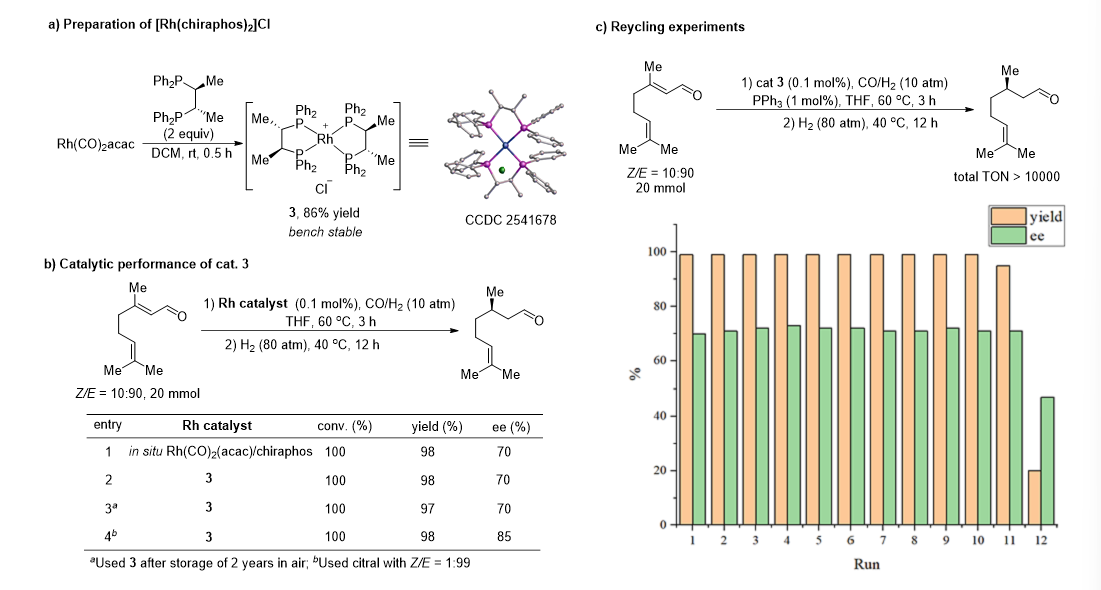
图1. 稳定易操作的[Rh(chiraphos)₂]Cl催化剂的制备与催化性能
为确定催化活性物种,研究者在CO/H₂条件下活化催化剂,并通过¹H NMR检测到δ = −9.07 ppm的Rh–H信号(图2)。进一步分离获得了一种双核酰基铑配合物,并通过单晶衍射确定其结构。该双核物种无需预先进行CO活化即可催化柠檬醛氢化,表明其可在氢气作用下转化为活性物种。动力学研究发现,Z-柠檬醛的消耗快于E-柠檬醛;以E/Z = 50:50的混合物反应时,产物首先富集S构型,随后随着E异构体继续转化,产物ee逐渐下降,最终得到近乎外消旋的香茅醛。
氘标记实验进一步提供了中间体转化的信息。不同E/Z比例的柠檬醛在D₂条件下反应,得到的两种双氘代产物比例十分接近,呈现热力学分布的特征;加入水后,醛基α位的氘被氢完全取代。与此相对,直接将香茅醛置于相应氘代条件下并未观察到氢氘交换。这说明加水时观察到的交换发生于催化氢化过程中,而非产物形成后的醛–烯醇互变。
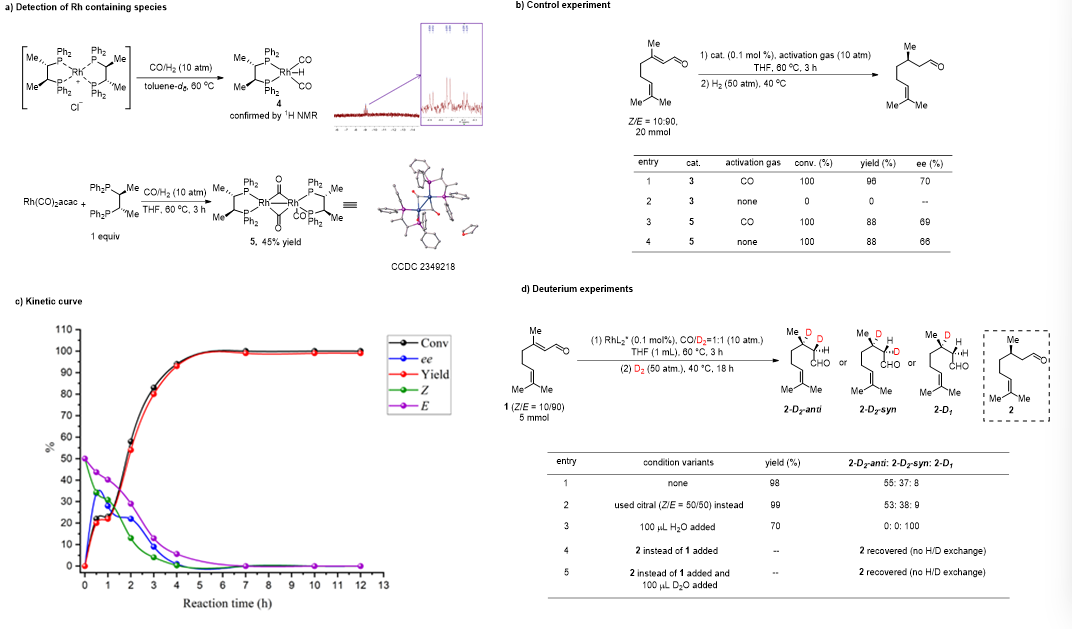
图2. 关键铑物种的表征、反应动力学与氘标记实验
基于上述实验,研究者进一步通过DFT计算建立了E-与Z-柠檬醛氢化的完整催化循环(图3)。其中,单羰基Rh–H物种为活性催化剂,其可由双羰基物种脱去CO或由双核铑物种氢解生成。柠檬醛首先与铑配位,随后碳碳双键插入Rh–H键,经四元环过渡态形成α-羰基取代的烷基铑中间体;后者活化氢气并经还原消除释放香茅醛,同时再生活性Rh–H物种。其中,双键迁移插入是决定对映选择性的关键步骤。按照能量跨度模型,E-与Z-柠檬醛催化循环的总活化能分别为19.6和17.2 kcal/mol,与Z异构体反应更快的实验现象一致。
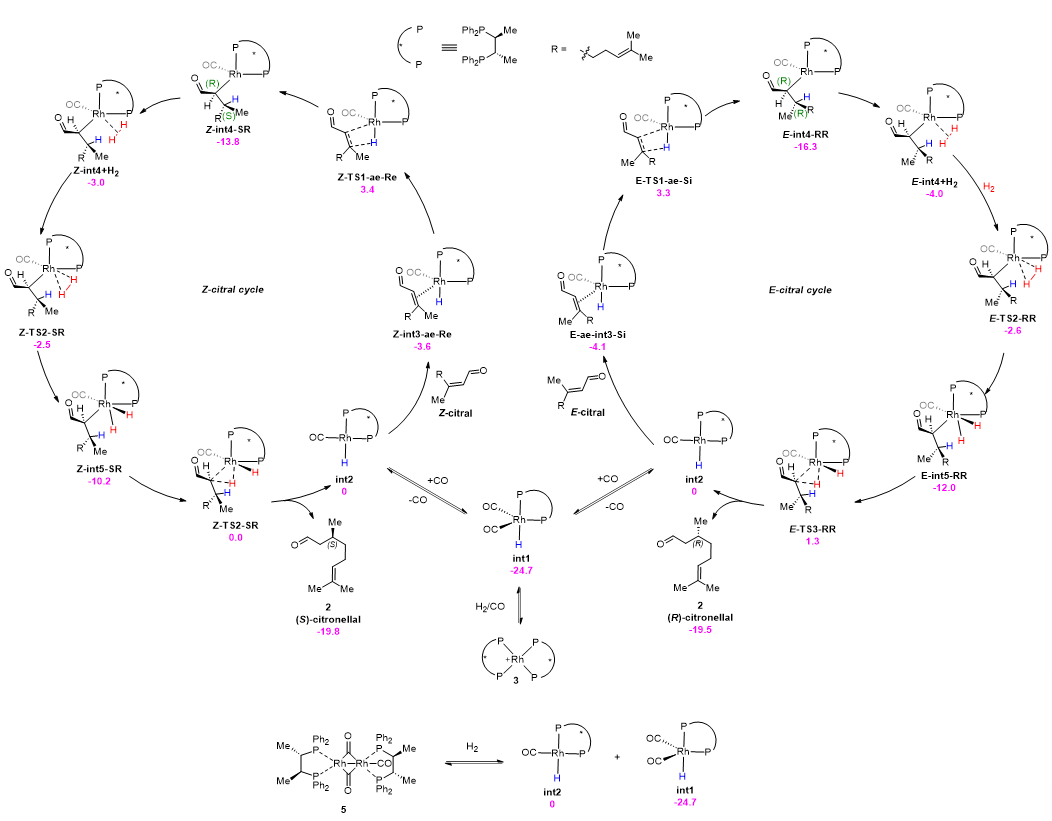
图3. Rh/chiraphos催化E-与Z-柠檬醛不对称氢化的催化循环
为解释对映选择性和底物构型依赖性,研究者比较了两种柠檬醛经不同取向及不同进攻面反应的12个过渡态(图4)。计算发现,两种底物均优先采用ae取向,即两个膦配位位点分别位于三角双锥过渡态的轴向和赤道面。形变–相互作用分析表明,这一取向使Rh–H物种在进入过渡态时仅需较小的结构形变,因此具有更低的能量。具体而言,Rh–H优先从E-柠檬醛的Si面和Z-柠檬醛的Re面加成,分别生成R-和S-香茅醛。
空间位阻分析进一步揭示,当柠檬醛以ae取向接近Rh-H时,手性膦配体形成的空腔能够有效区分柠檬醛头部的醛基与氢原子:体积较大的醛基需要避开配体遮蔽较强的区域,以降低过渡态形变。然而,空腔对底物尾部甲基与长链烷基的区分较弱,使得当E构型变化为Z构型时,柠檬醛还是以头部醛基远离配体的取向接近Rh–H,导致产物绝对构型反转。这一“头部识别强、尾部识别弱”的手性控制模式,解释了该体系的立体发散性,也指出了发展立体汇聚氢化催化剂需要解决的关键问题。
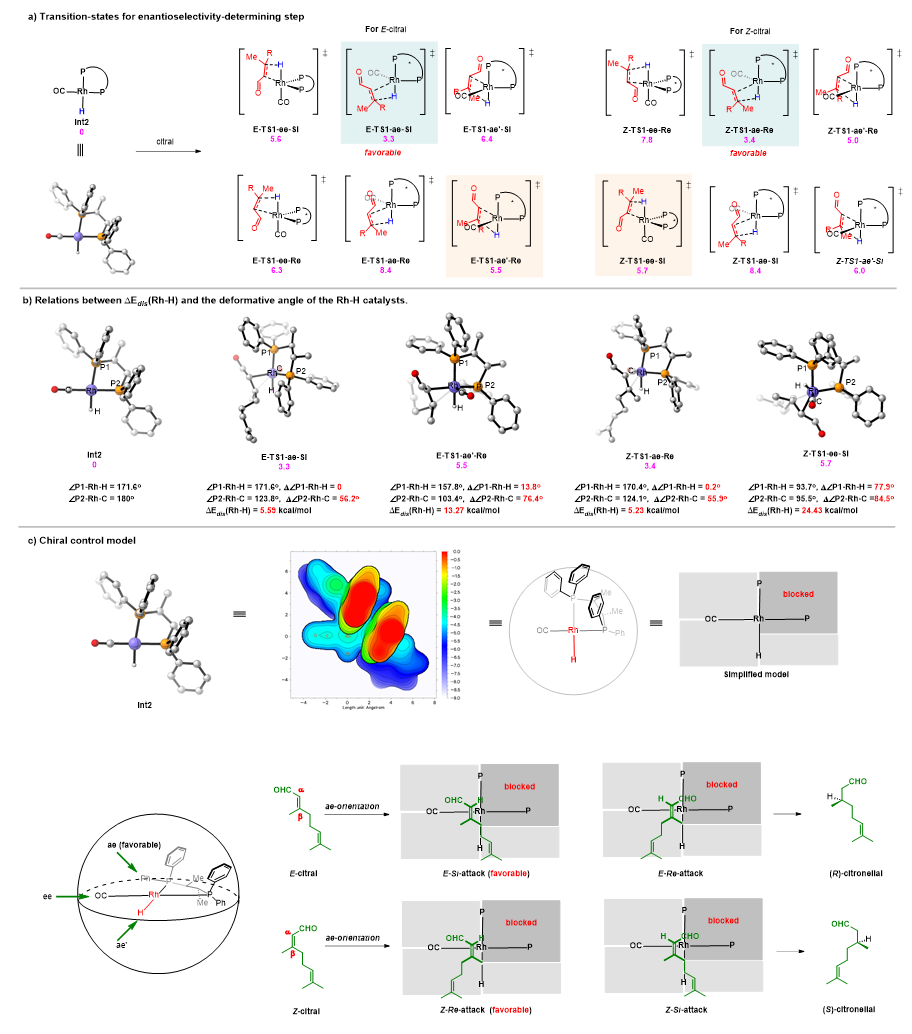
图4. 对映选择性和立体发散性的来源及手性控制模型
该体系的化学选择性同样与过渡态形变密切相关(图5)。研究者比较了Rh–H向醛基C=O、远端非共轭C=C及与醛基共轭的C=C加成的路径,发现共轭C=C双键加成最为有利。形变–相互作用分析显示,不同路径中催化剂与底物的相互作用能较为接近,能量差异主要来自催化剂和底物的形变代价。醛基加成需要明显改变Rh–H物种的配位几何,而远端双键加成也要求催化剂与底物发生更大的形变,因此两者均不利于竞争。
ETS-NOCV分析进一步将上述差异与轨道重叠联系起来。醛基氧需要更接近铑中心以获得有效轨道重叠,这又受到膦配体位阻的限制,从而增加催化剂的形变代价;共轭碳碳双键受醛基极化后,与非极化的C=C键相比,可在较长的Rh–C距离下实现有效轨道重叠,减少底物与配体的空间位阻排斥。因此,反应化学选择性并非仅由某一双键与金属之间相互作用的强弱决定,而是取决于获得有效轨道重叠时所需付出的结构形变代价。
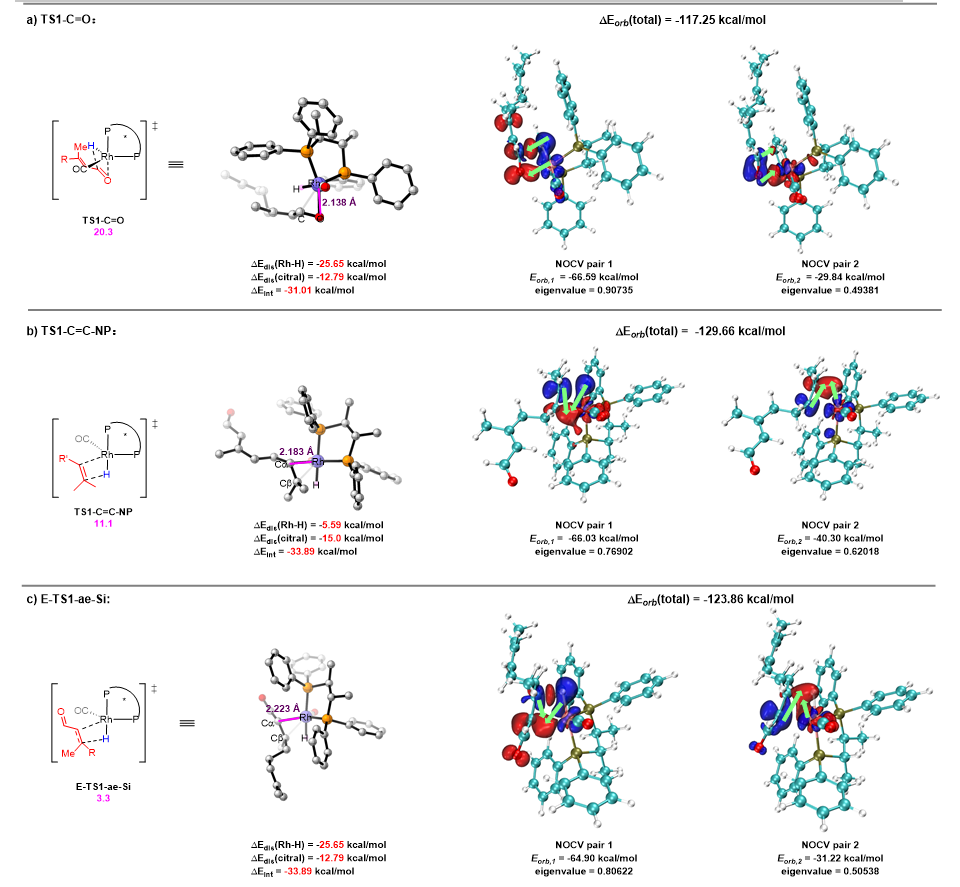
图5. 化学选择性的形变–相互作用分析与ETS-NOCV轨道分析
最后,研究者通过DFT计算厘清了氘标记实验中烯醇铑与游离烯醇的作用(图6)。在无水条件下,直接氢解形成游离烯醇的两条路径均不如直接生成香茅醛的路径有利。双氘代产物比例接近的原因,更可能是两种非对映烷基铑中间体经烯醇铑物种快速、可逆地相互转化,而非游离烯醇参与主催化循环。加入水后,烯醇铑物种则可经水解释放游离烯醇,进而发生氢氘交换。这一结果将无水条件下的中间体异构化与加水后的游离烯醇路径区分开来,使实验观察与计算结果形成了相互支持的机理解释。
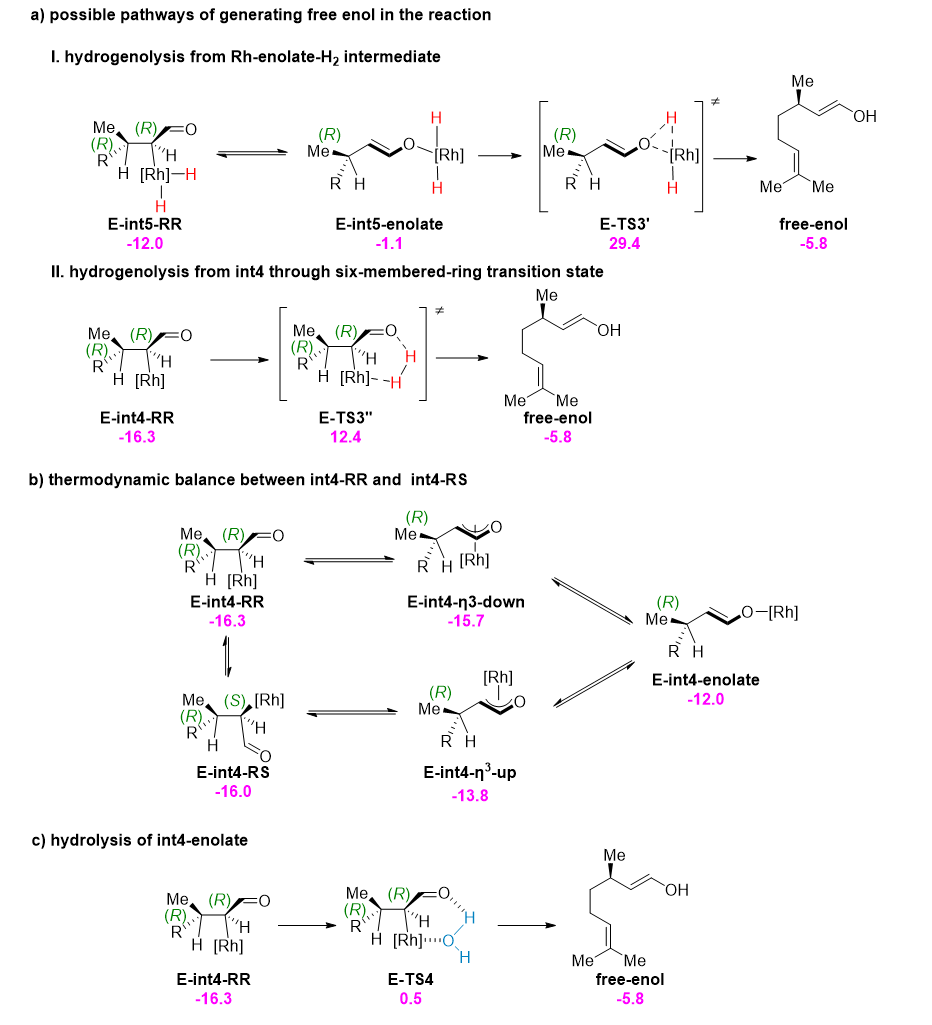
图6. 烯醇铑中间体的可逆转化及加水条件下的游离烯醇生成路径
3、总结
上述研究发展了稳定易操作并可多次循环使用的Rh/chiraphos催化剂,提高了柠檬醛不对称氢化体系的操作便利性与实用性。更重要的是,该工作通过实验与理论计算相结合,揭示了手性空腔对底物头部基团的识别,以及轨道重叠要求下的结构形变,如何分别影响反应的立体选择性和化学选择性。这些认识为进一步设计高效、稳定且具有立体汇聚转化能力的柠檬醛氢化催化剂提供了理论依据。
该成果发表在ACS Catalysis上。文章第一作者为南开大学博士研究生王欣欣。
论文信息:
Bench-Stable Rh/Chiraphos Catalyzed Asymmetric Hydrogenation Reaction of Citral and Its Mechanistic Studies
Xin-Xin Wang, Su-Shuang Wen, Yuan-Hao Liu, Xiao-Tao Liu*, Ming-Yao Huang*, and Shou-Fei Zhu*
ACS Catal., 2026, https://doi.org/10.1021/acscatal.6c05113.

